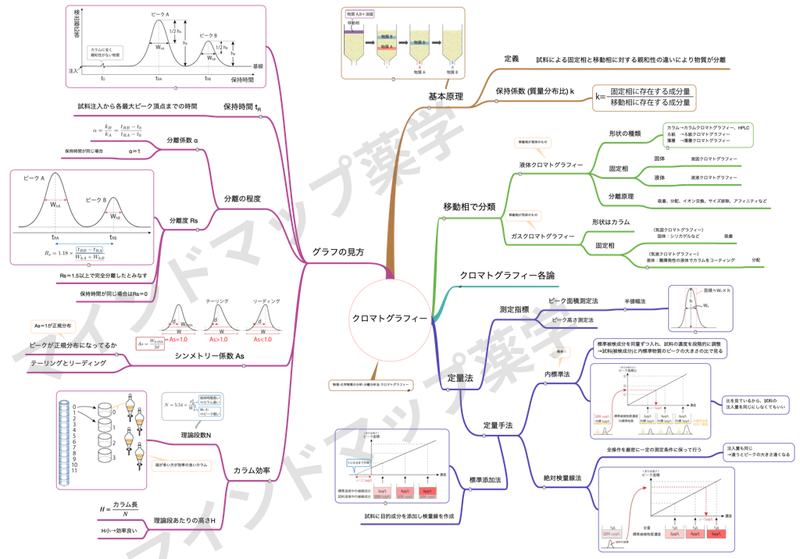
ここから分離分析法に入ります。分離分析法は大きく2つ。
- クロマトグラフィー:固定相と移動相への親和性の差を利用して分離する
- 電気泳動法:電場の中でどれだけ動きやすいかの差で分離する
今回はクロマトグラフィーの基本編です。基本原理・分類・クロマトグラムの読み方・定量法までを扱い、個別の「なんとかクロマトグラフィー」は次の記事で扱います。
この記事は、もともと解説授業の動画で話している内容を記事に起こしたものです。物理の解説授業は分光分析法の範囲をYouTubeで無料公開しているので、読むよりも動画で一気に見たい人はそちらもどうぞ。
Contents
そもそも何のためにやるのか
質量分析や赤外吸収スペクトル測定法といった機器分析は、単一の化学物質が相手なら強いのですが、いろいろなものが混ざっているとスペクトルがごちゃごちゃになって読めません。
そこで先にクロマトグラフィーで混合物を分離してから、MSやIRに持っていく。クロマトグラフィーはその前段階だと位置づけておくと、分析法全体の中での役割がはっきりします。
基本原理 ─ 親和性の差で分ける
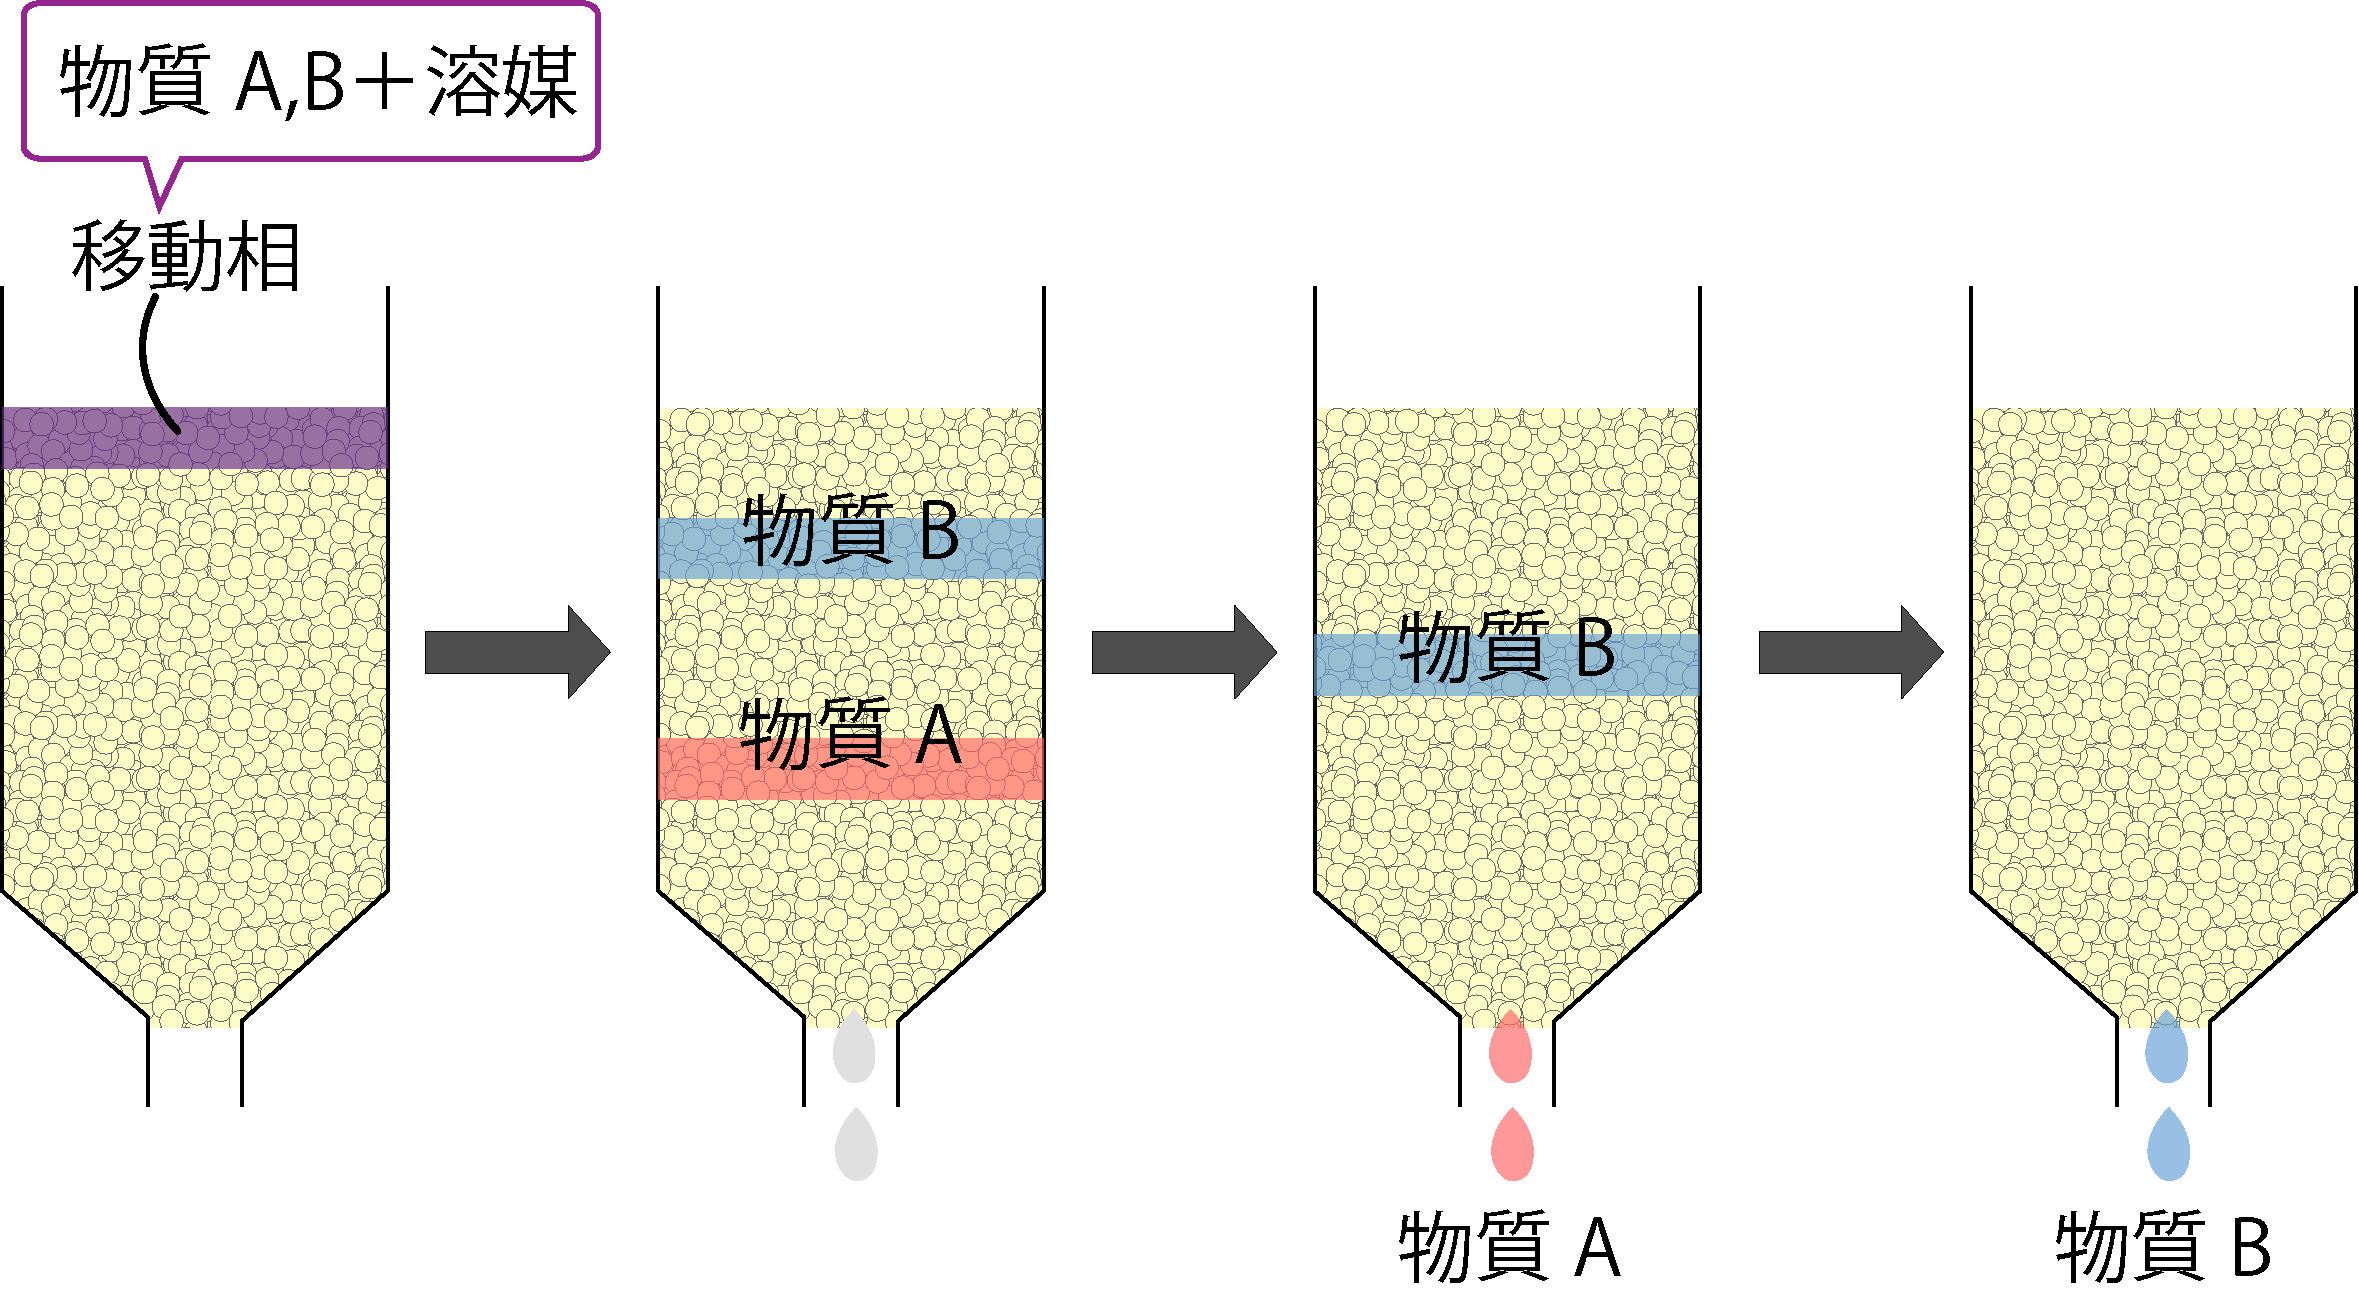
定義は「試料の、固定相と移動相に対する親和性の違いによって物質が分離できる」。図で見たほうが早いです。
カラムの中に固定相がぎっしり詰まっていて、そこへ物質A・物質Bを溶かした溶媒(移動相)を流し込みます。
- 物質Aが固定相とあまり仲良くなければ、溶媒に乗ってスーッと下へ落ちていく
- 物質Bが固定相と仲がよければ、何度もつかまってなかなか進まない
この進み方の差が、AとBを分離してくれます。この場合、Aが先に出てきて、Bが後から出てくるわけですね。
保持係数(質量分布比)
この「親和性」を定量的に表したのが保持係数 k です。質量分布比とも呼ばれます。どちらの呼び名も覚えてください。まったく同じものを指します。
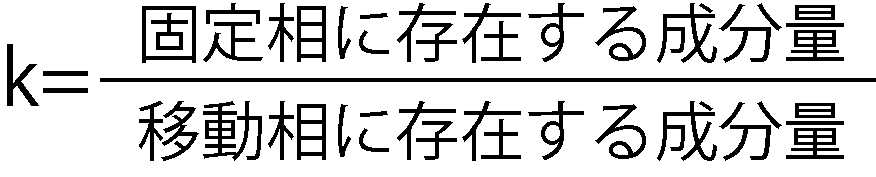
k = 固定相に存在する成分量 / 移動相に存在する成分量
k が小さい = 固定相にいる量が少ない = 固定相との親和性が低い = 早く出てくる。先ほどの図なら、A の k は B の k より小さくなります。
「なんとかクロマトグラフィー」の分類
クロマトグラフィーには、カラムクロマトグラフィー、吸着クロマトグラフィー、液液クロマトグラフィー……と名前がたくさんあります。混乱するのは、切り口が複数あるものを一列に並べようとするからです。
一番わかりやすいのは、移動相で2つに分けるところから始める方法です。
移動相で2分割
| 移動相 | 名前 |
|---|---|
| 液体 | 液体クロマトグラフィー(LC) |
| 気体 | ガスクロマトグラフィー(GC) |
先ほどの基本原理の図は、移動相が液体だったので液体クロマトグラフィーです。
液体クロマトグラフィーをさらに分ける
形状で分けると:
- カラムクロマトグラフィー(HPLC=高速液体クロマトグラフィーなど)
- ろ紙クロマトグラフィー
- 薄層クロマトグラフィー
固定相の状態で分けると:
- 固定相が固体 → 液固クロマトグラフィー
- 固定相が液体 → 液液クロマトグラフィー
分離原理で分けると:
| 固定相の例 | 何を親和性として見ているか | 名前 |
|---|---|---|
| 活性炭などの固体 | 吸着 | 吸着クロマトグラフィー |
| 保持された液体 | 分配(液液平衡) | 分配クロマトグラフィー |
| イオン交換樹脂 | イオン交換 | イオン交換クロマトグラフィー |
| 多孔性の担体 | 分子の大きさ | サイズ排除クロマトグラフィー |
| 抗体など | 生物学的な特異結合 | アフィニティクロマトグラフィー |
ガスクロマトグラフィー
移動相が気体なので、漏れたら困る。したがって形状はカラムだけです。ろ紙や薄層のガスクロマトグラフィーは存在しません。
固定相の状態による呼び分けは液体クロマトグラフィーと同じ理屈で、
- 固定相が固体(シリカゲルなど) → 気固クロマトグラフィー(原理は吸着)
- 固定相が液体 → 気液クロマトグラフィー(原理は分配)
「液」で始まればLC、「気」で始まればGC。2文字目が固定相の状態。そう読めば迷いません。
クロマトグラムの読み方
クロマトグラフィーの結果として出てくるグラフをクロマトグラムといいます。
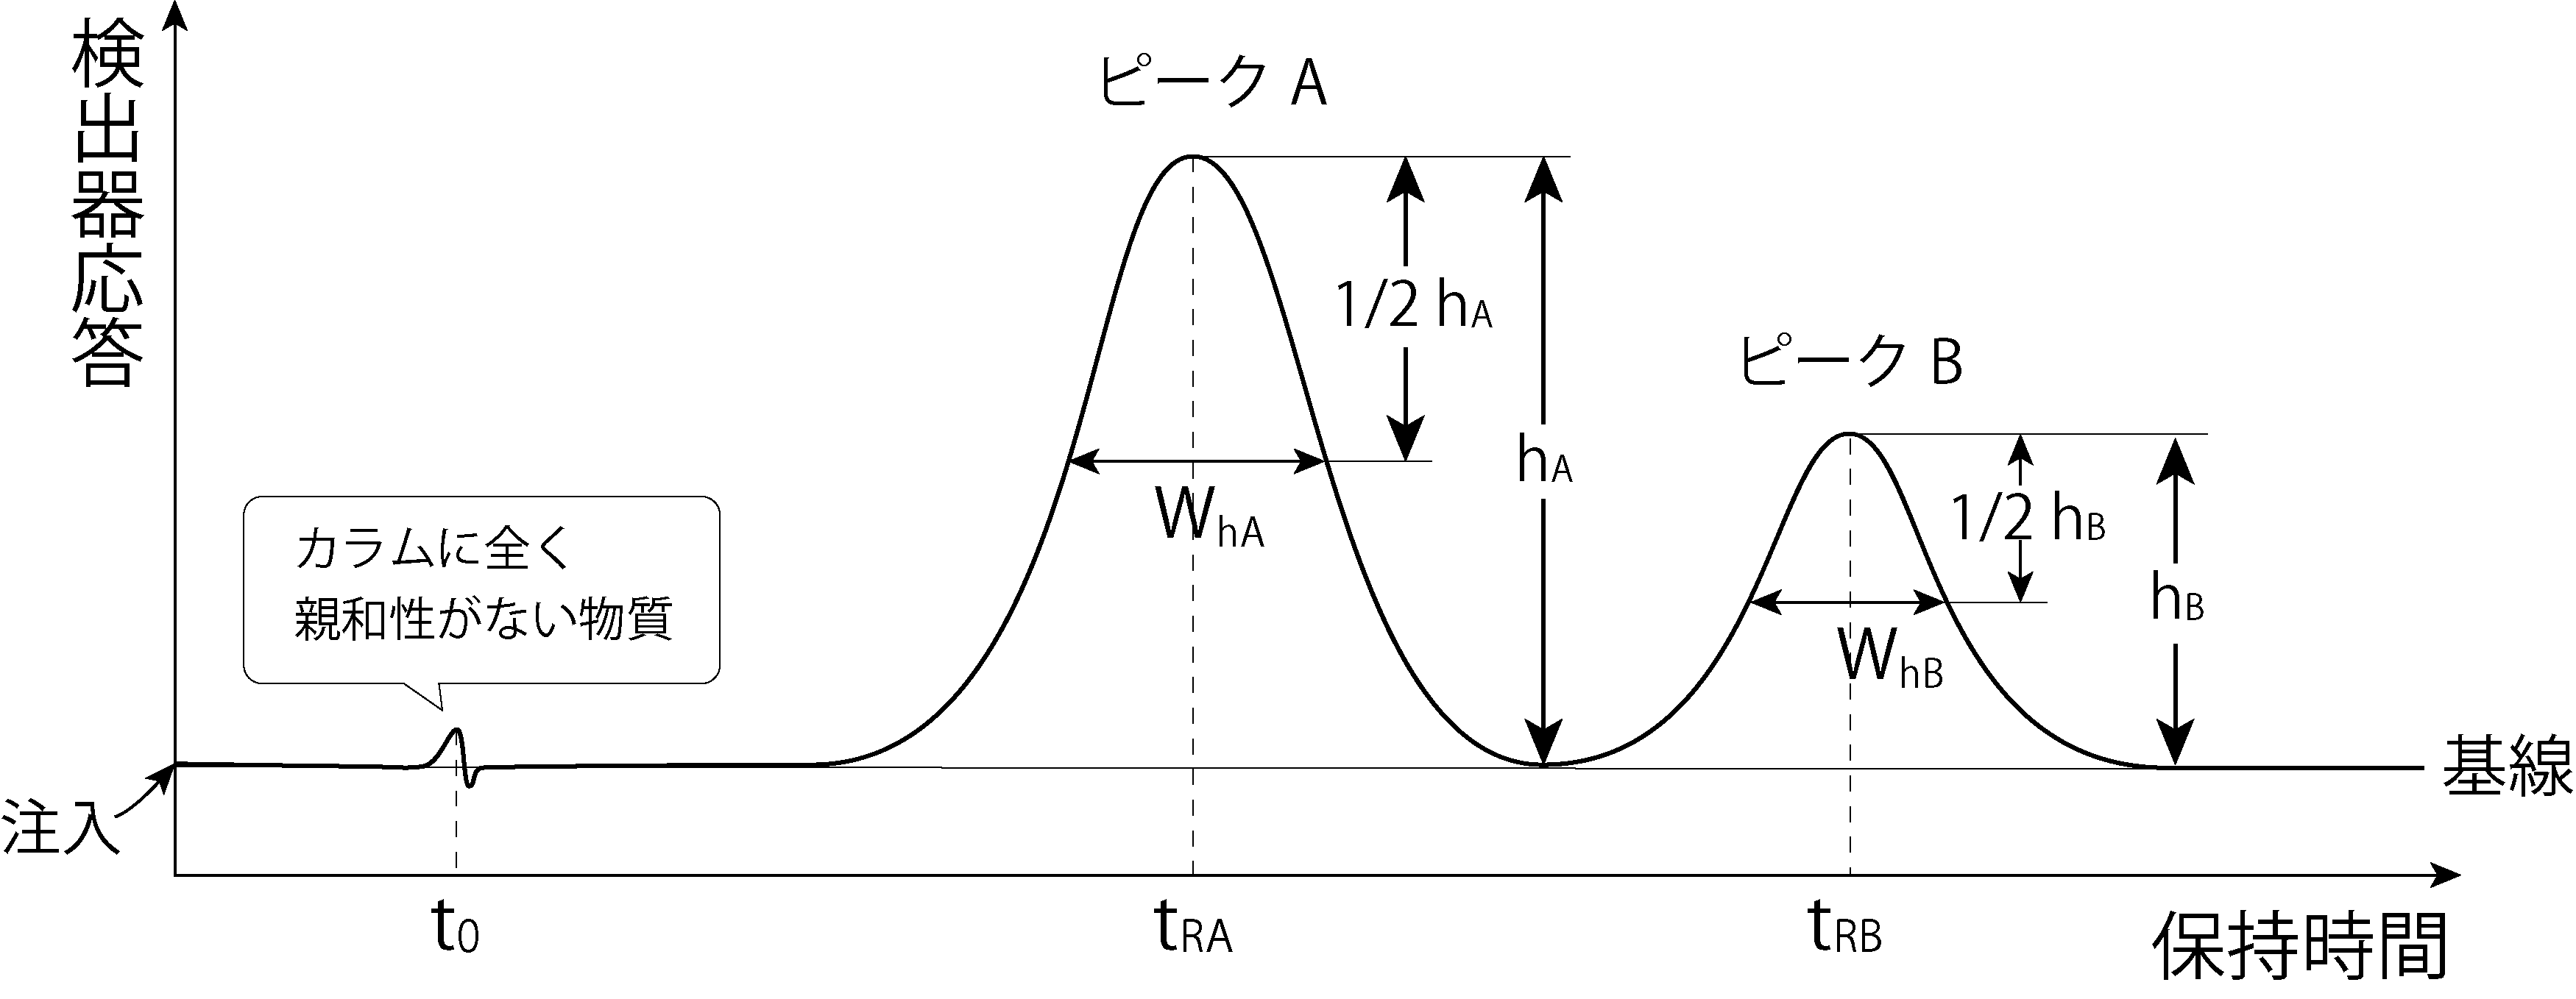
- 縦軸:検出器応答(カラムの出口に紫外可視吸光度測定法などの検出器を置いて測る)
- 横軸:保持時間
注入した直後に小さく出るのが t₀。これはカラムにまったく親和性がなく、素通りしていく物質が出てくる時間です。そのあと、ピークAの頂点が t_RA、ピークBの頂点が t_RB。保持時間はピークの頂点までの時間です。
分離係数 α
どれくらい分離できているかを表す指標の1つ目。保持係数の比です。
α = k_B / k_A = (t_RB − t₀) / (t_RA − t₀)
t₀ を引いているのは、素通り分を除いて「固定相につかまっていた時間」だけを比べるためです。
ここで押さえるのは1点。保持時間が同じなら α = 1 になります。つまり2つのピークがまったく分離していない状態です。
分離度 Rs
もう1つの指標が分離度です。
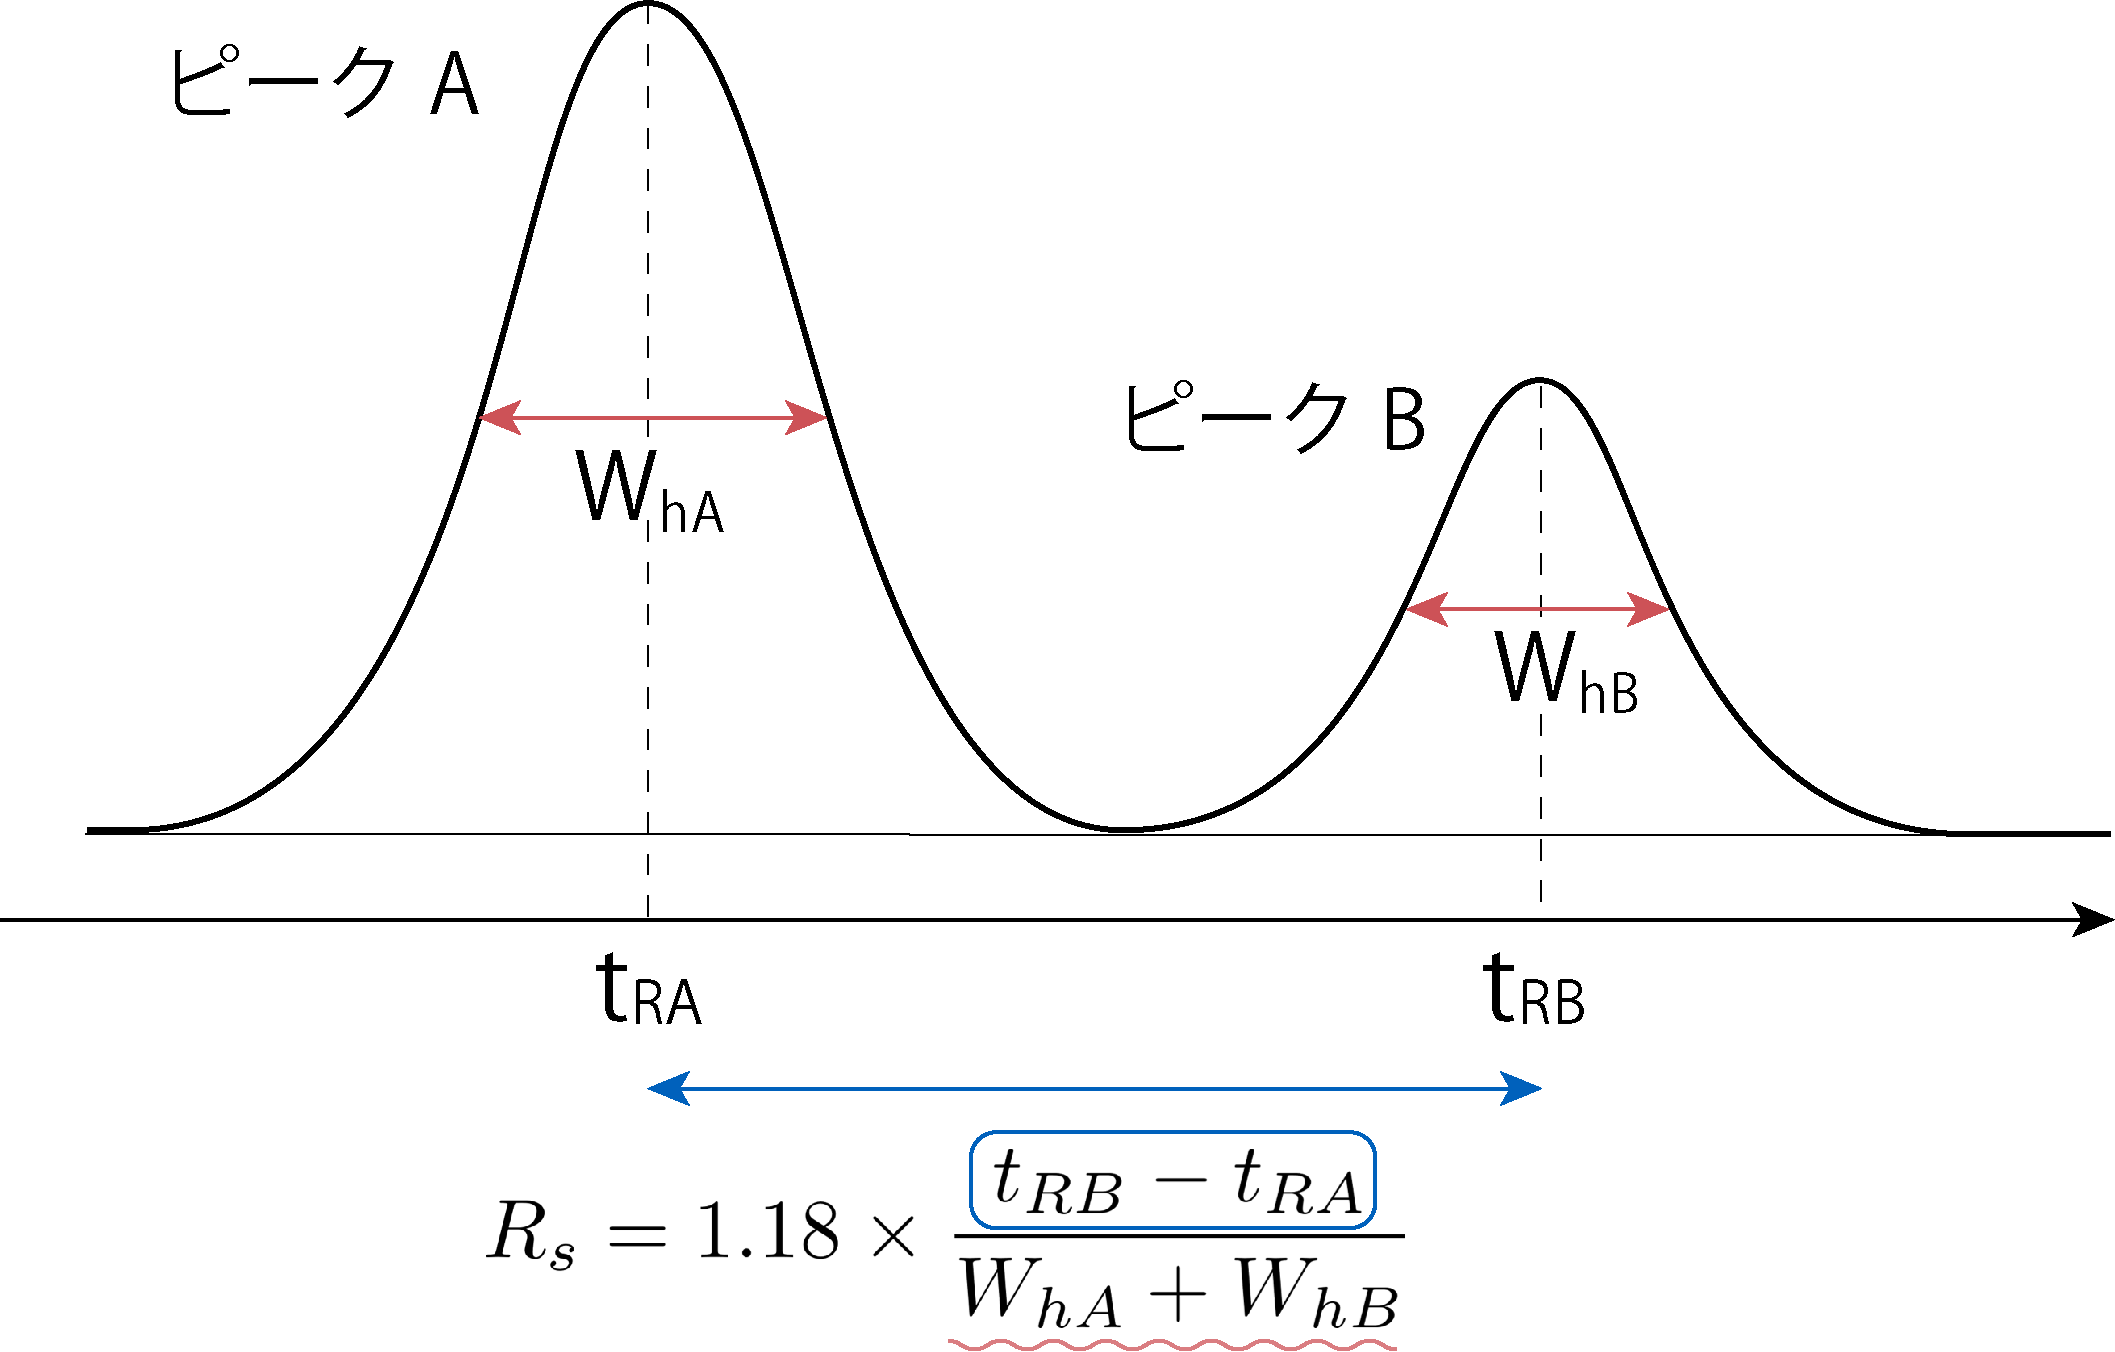
Rs = 1.18 × (t_RB − t_RA) / (W_hA + W_hB)
W_h は、ピークの高さの半分のところで測った幅(半値幅)です。
式そのものを暗記する必要はありませんが、中身の意味は理解しておいてください。
- 分子:保持時間がどれだけ離れているか → 離れているほど分離しやすい
- 分母:ピークの幅の合計 → ピークが鋭いほど分離しやすい
当たり前のことを式にしただけですね。この構造がわかっていると、次の2つが思い出しやすくなります。
- Rs ≧ 1.5 で完全分離とみなす(この数字は覚える)
- 保持時間が同じなら Rs = 0
分離係数の「α = 1」と分離度の「Rs = 0」は引っかけとしてセットで出るので、必ず区別してください。
シンメトリー係数 As
ピークの「形」を定量的に表したものです。
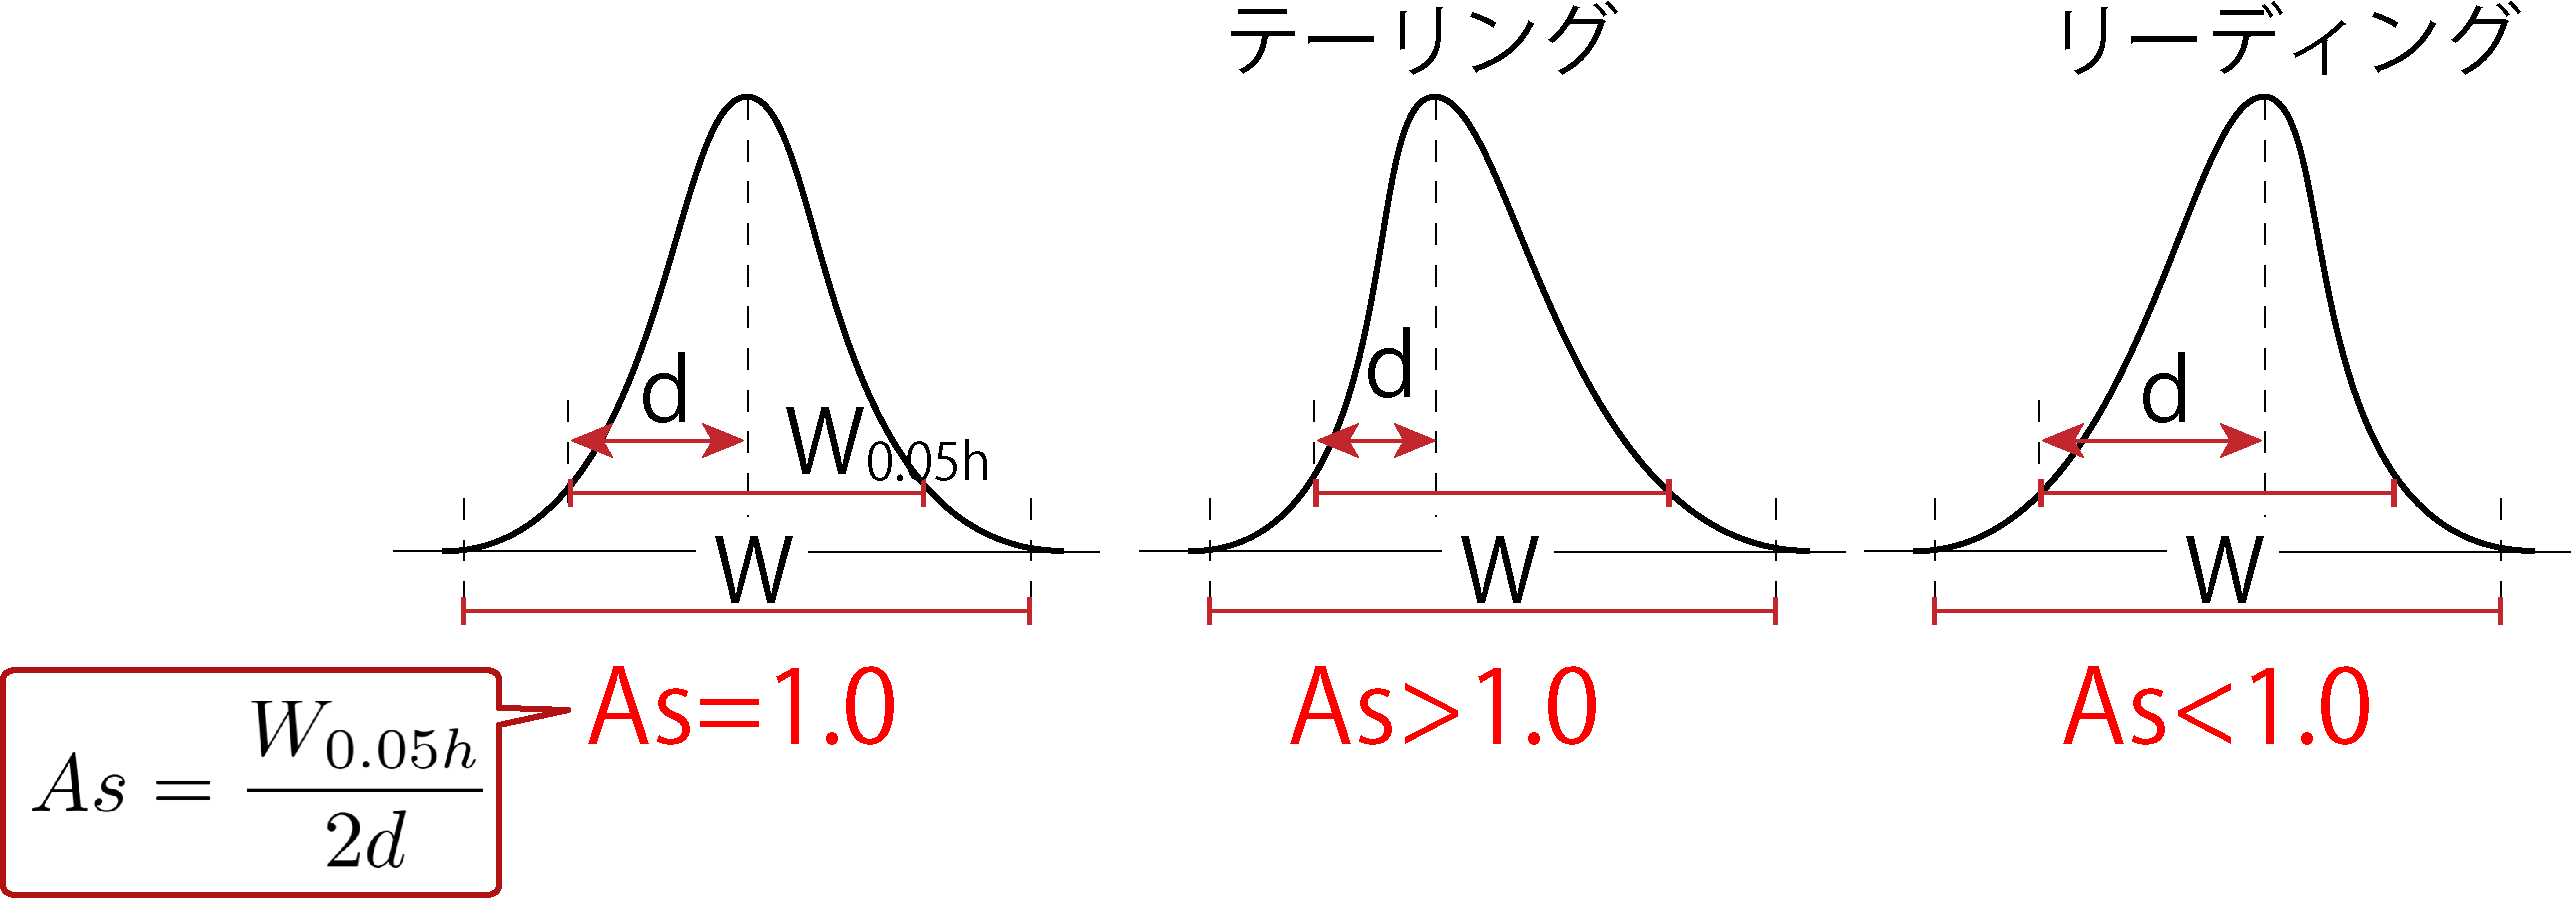
As = W_0.05h / (2d)
高さの 20分の1(0.05h) のところで測った全幅を W_0.05h、そのうち左半分(ピーク頂点までの距離)を d とします。
| As | ピークの形 |
|---|---|
| As = 1.0 | 左右対称(正規分布) |
| As > 1.0 | テーリング(後ろにだらだら尾を引く) |
| As < 1.0 | リーディング(前がだらだら、後ろがスパッと終わる) |
左側の d を基準にしているので、後ろに尾を引けば分母に対して全幅が大きくなり As > 1、前がだらだらなら d が大きくなって As < 1。名前と向きが結びつきにくいので、「テーリング=尾(tail)を引く=後ろが長い=As>1」と押さえておきましょう。
カラム効率 ─ 理論段数と理論段相当高さ
理論段数 N
カラムの性能を表す指標です。これは頭の中だけのモデルなので、考え方から入りましょう。
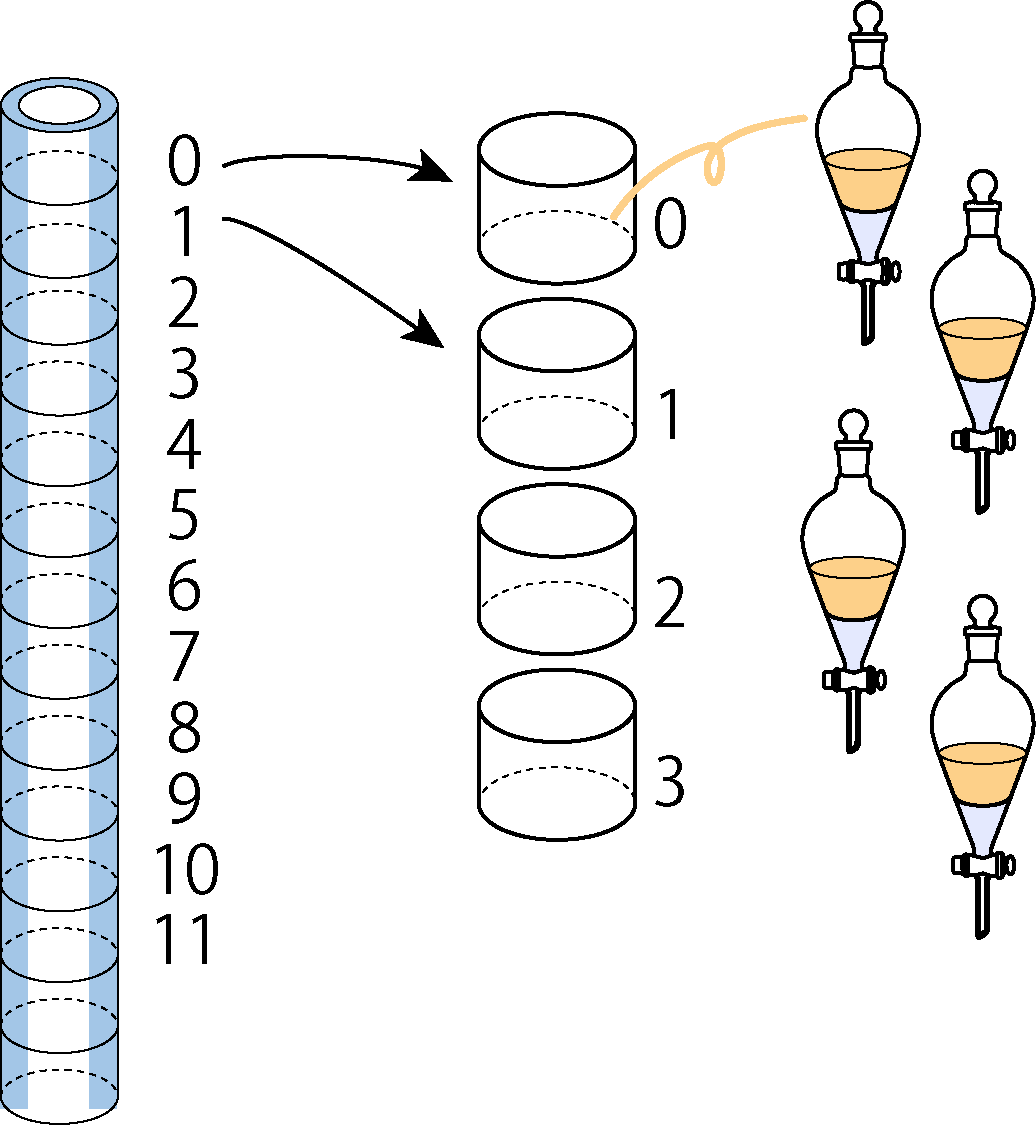
液液クロマトグラフィーの中で起きていることを考えます。担体に保持された液体(固定相)に、混ざり合わない別の液体(移動相)が流れてくる。そこで液液平衡が成り立ち、移動相は次の段へ進む。また平衡が成り立ち、また次へ——という繰り返しです。
つまり、カラムは分液漏斗を縦にいくつも積み重ねたものとみなせます。「このカラムには分液漏斗が何個分あるか」が理論段数 N です。
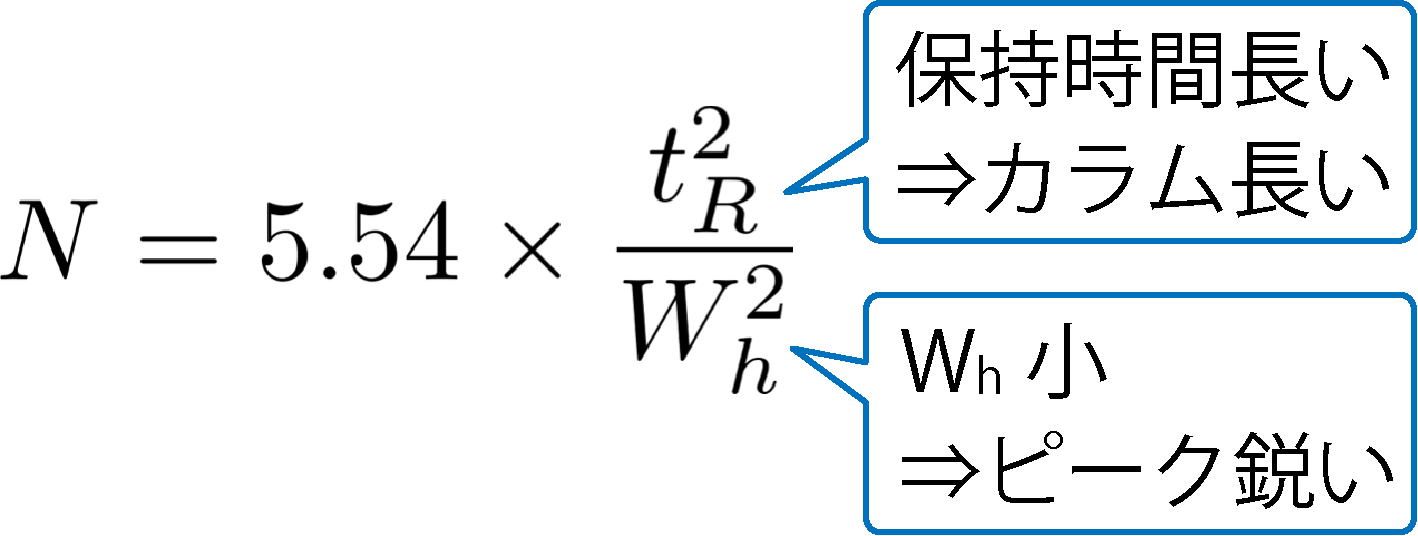
N = 5.54 × t_R² / W_h²
この式も暗記は不要で、分子と分母の意味だけ押さえてください。
- 分子に t_R:保持時間が長い(カラムが長い)ほど N は大きい
- 分母に W_h:ピークが鋭いほど N は大きい
どちらも「よく分離できている」方向ですね。ピークが鋭く、カラムが長ければ理論段数は大きくなる、と覚えておけば十分です。
理論段相当高さ H
ただ、カラムを長くすれば理論段数が増えるのは当たり前です。それなら長さあたりの性能が知りたくなる。そこで出てくるのが理論段相当高さ H です。
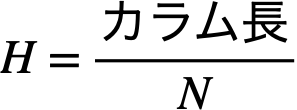
H = カラム長 / N
つまり「分液漏斗1個分に相当するカラムの長さ」です。
ここでよく問われるのが、H が大きいとカラム効率はどうなるか。答えは悪くなるです。
分液漏斗1個分に 10 cm も必要なカラムより、1 cm で済むカラムのほうが、同じ長さにぎっしり段が詰まっていることになりますよね。ですから H は小さいほど効率がよい。N は大きいほど、H は小さいほど良い——向きが逆なので、ここは確実に。
定量法 ─ ピークの大きさから量を求める
ここまでは「分離できるかどうか」の話でした。クロマトグラフィーはどれくらいあるかも測れます。
測定指標はピークの面積または高さ
面積を求めるときは半値幅法で近似します。
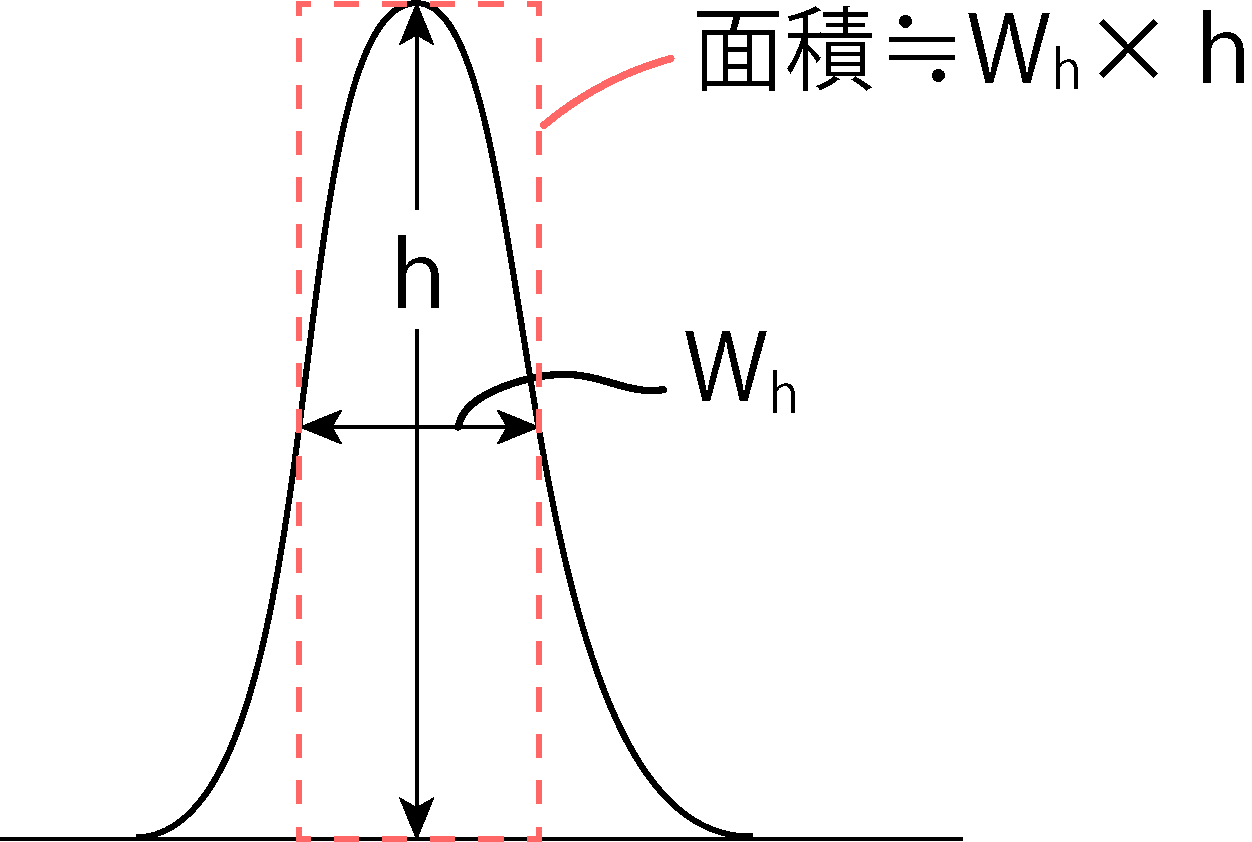
面積 ≒ W_h × h(半値幅 × 高さ)
① 内標準法(最重要)
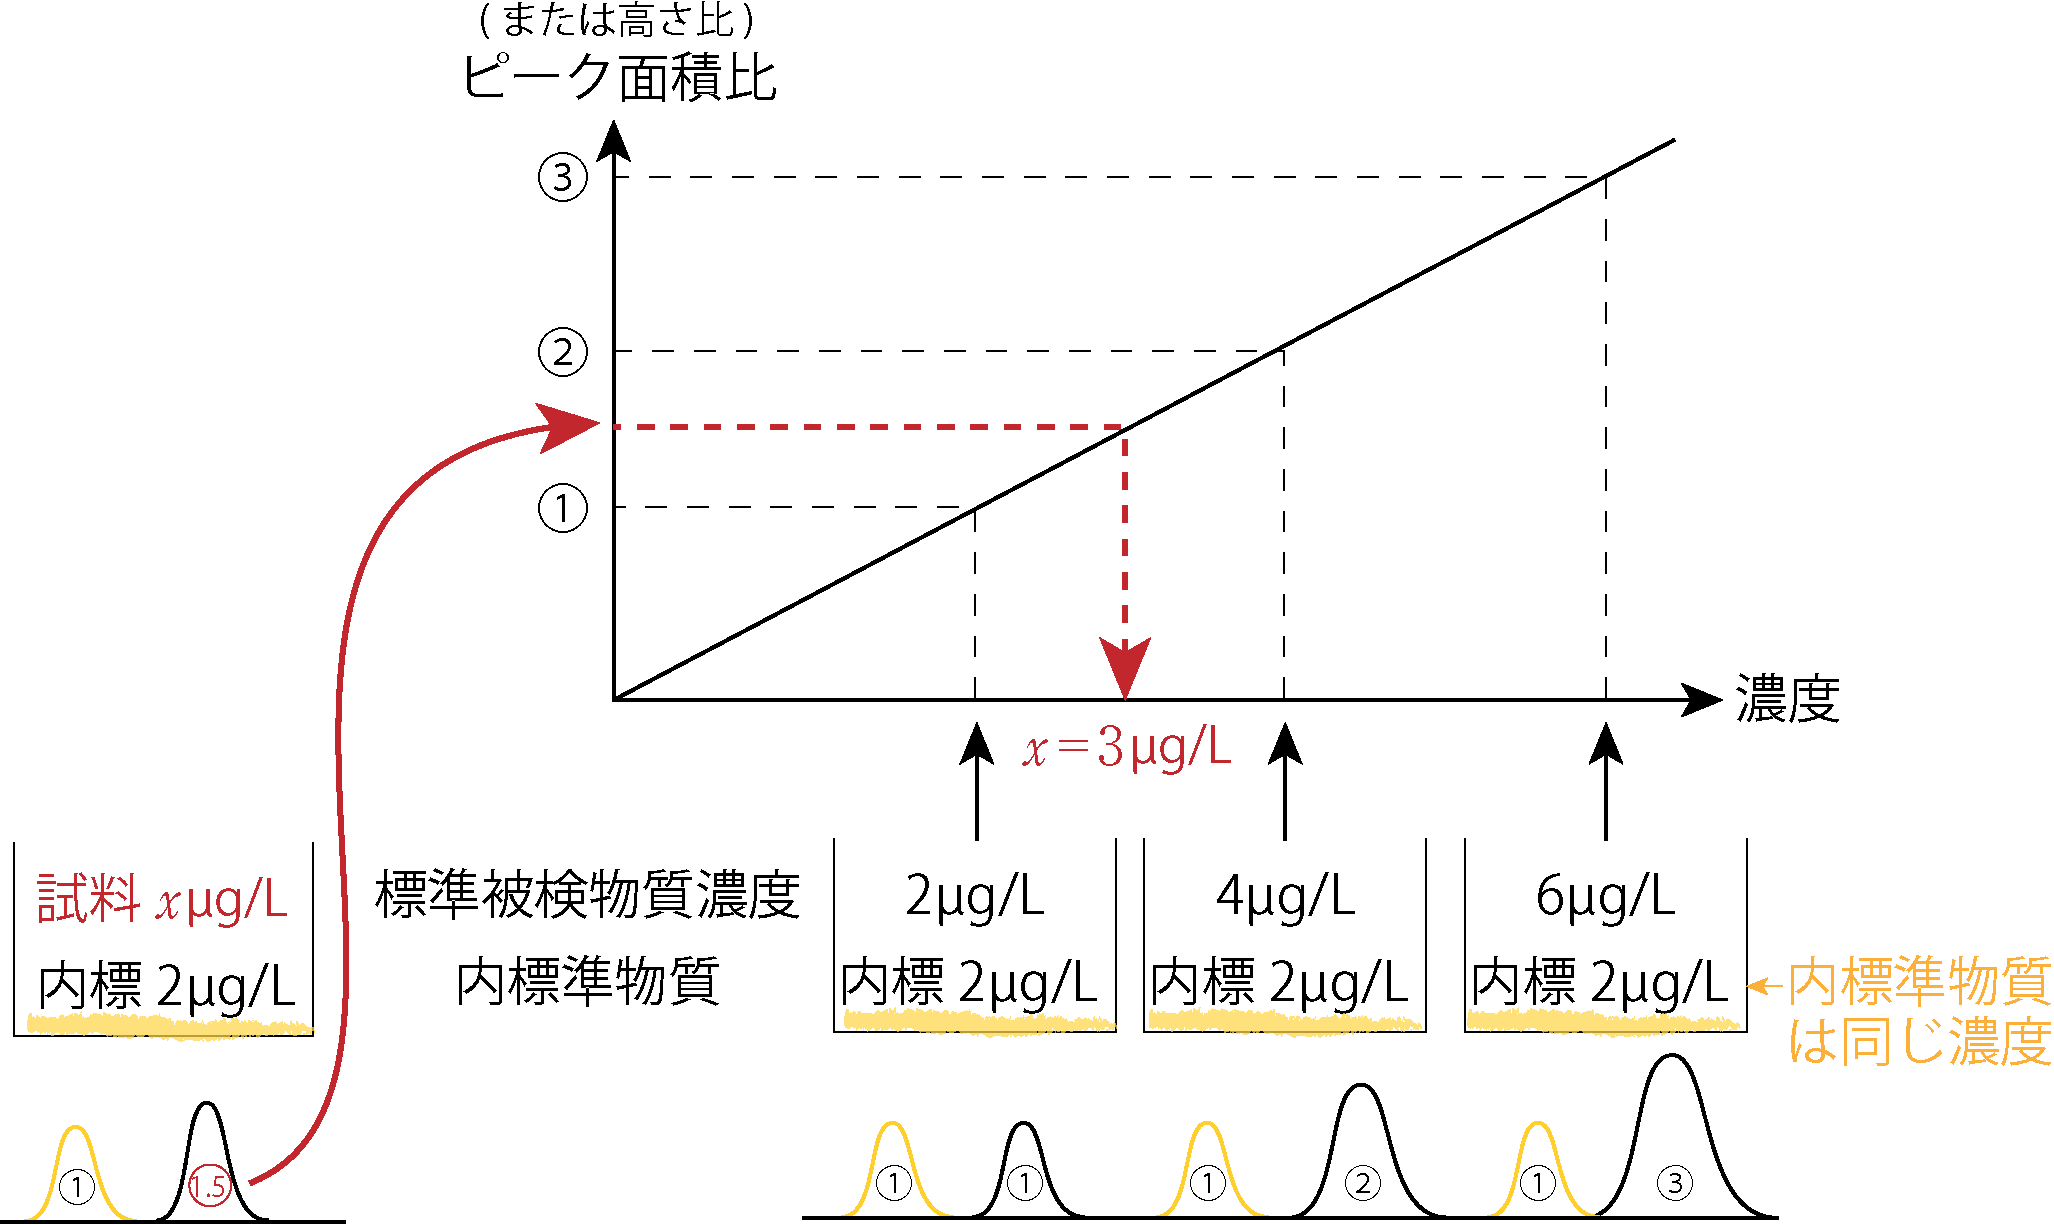
標準被検物質の濃度を 2、4、6 µg/L と段階的に変えた溶液を用意し、そのすべてに内標準物質を同じ濃度で加えます。クロマトグラフィーにかけると、内標準物質のピークを 1 としたときの被検成分のピークが 1、2、3 という具合に並ぶ。このピーク面積比で検量線を作ります。
実際の試料にも同じ濃度の内標準物質を加えて測定し、比が 1.5 だったなら、検量線から濃度は 3 µg/L と読めます。
この方法の強みは、注入量が多少ずれても結果が変わらないことです。見ているのは2つのピークの「比」なので、注入量が1割増えれば両方のピークが1割大きくなるだけで、比は変わりません。
② 絶対検量線法
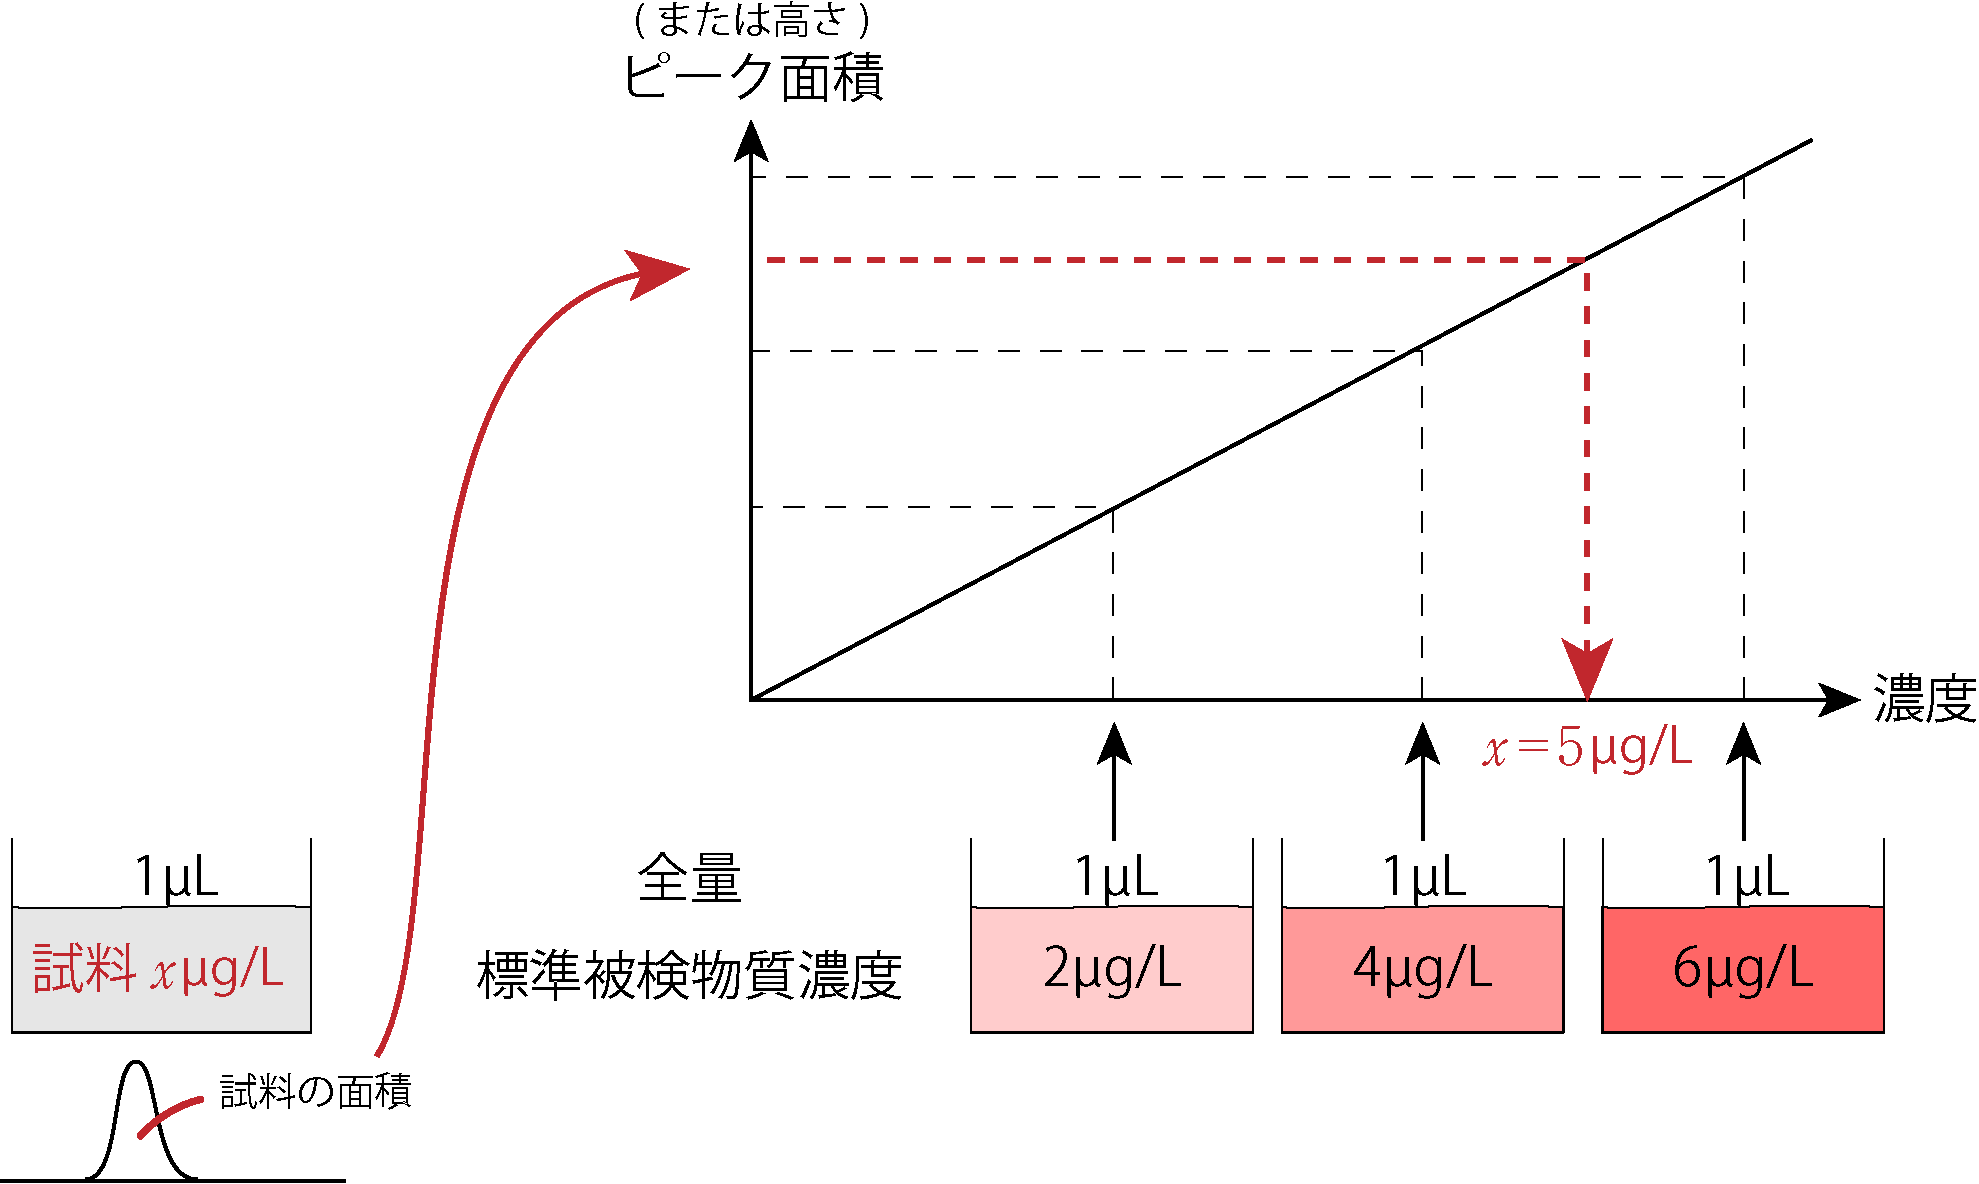
こちらは内標準物質を使わず、一定量(例:1 µL)を注入してピーク面積そのもので検量線を作ります。理屈は単純ですが、手技は大変です。
注入量が 1 µL のつもりで 1.1 µL になっていたら、その時点でピーク面積が1割ずれて検量線が狂います。だから全操作を厳密に一定の測定条件に保って行う必要がある——ここは国家試験でそのまま問われる表現です。
では、なぜこの方法を使うのか。ちょうどよい内標準物質が得られないときは、これしかないからです。内標準法との使い分けは、この理由まで含めて押さえてください。
③ 標準添加法
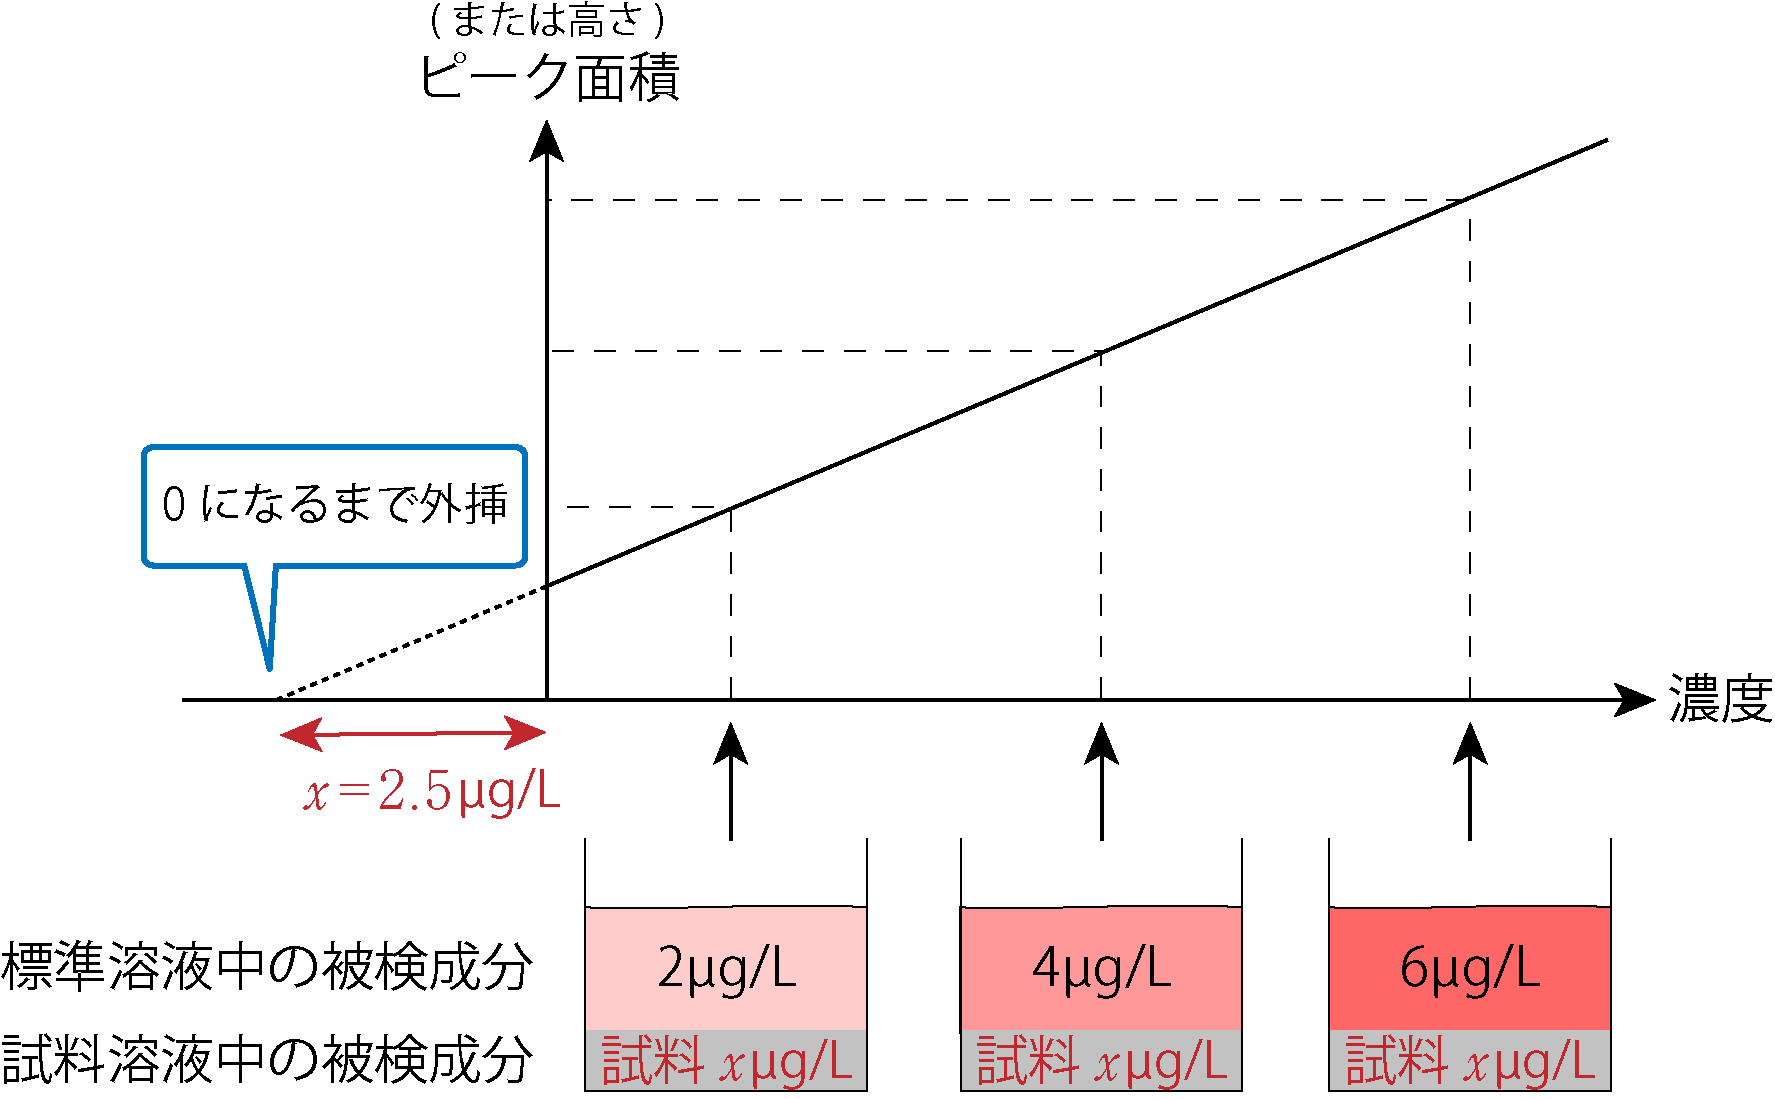
試料に目的成分を段階的に添加して検量線を作る方法です。
標準溶液を 2、4、6 µg/L と段階的に用意し、そのすべてに濃度未知の試料を同量ずつ加えます。すると、本来の検量線より全体が少し高い位置にずれた直線ができます。
ここで、添加量が 0 のときのピーク面積は本来 0 のはず。なのに 0 にならないのは、試料が入っているからですね。そこで直線を 0 になるまで外挿した分が、試料の濃度にあたります。
薬剤師国家試験での重要度は、内標準法 > 絶対検量線法 > 標準添加法。標準添加法は名前と考え方を知っていれば十分です。
まとめ
- クロマトグラフィーは、MSやIRにかける前に混合物を分離する前段階
- 保持係数 k(=質量分布比)= 固定相の成分量 / 移動相の成分量
- 移動相が液体ならLC、気体ならGC。GCは形状がカラムのみ
- 「液固・液液・気固・気液」は1文字目が移動相、2文字目が固定相
- 分離係数 α は保持係数の比。未分離なら α = 1
- 分離度 Rs は 1.5 以上で完全分離。未分離なら Rs = 0
- シンメトリー係数 As:1.0で対称、>1.0でテーリング、<1.0でリーディング
- 理論段数 N はピークが鋭くカラムが長いほど大きい。理論段相当高さ H は小さいほど効率がよい
- 定量は内標準法が最重要。比を見るので注入量のずれに強い。絶対検量線法は全操作を厳密な条件で
次はクロマトグラフィー各論:順相・逆相・イオン交換・アフィニティを読んでみてください。
物理を、1枚の地図として頭に入れませんか
この記事の冒頭に載せたマインドマップは、物理という科目のほんの一区画です。実際には、物質の物理的性質から化学物質の分析、放射化学までが、1枚の地図としてひと続きにつながっています。
公式をバラバラに覚えようとすると物理は苦しくなりますが、「この式がどこから来て、どこにつながるのか」が地図として見えていると、覚える量そのものが減ります。細切れに暗記してきたものが、1本の線になる感覚です。
物理のマインドマップ(¥3,500)は、その全体像を1冊にまとめたPDFです。無料サンプル(分光分析法の範囲)と、地図をたどりながら話すYouTubeの講義動画があるので、この進め方が自分に合うかどうかは先に確かめられます。