GCP省令の3つ目、「治験を行う基準」です。ここまでの2記事は治験依頼者(製薬会社)側の話でしたが、今回は舞台が医療機関に移ります。IRB(治験審査委員会)、実施医療機関、治験責任医師、そして被験者の同意。登場人物が一気に増えるパートなので、最後に関係図でまとめて整理します。
この記事は、もともと解説授業の動画で話している内容を記事に起こしたものです。読むより耳から流し込みたい人は、解説授業のページに無料のサンプル動画があるので、先に雰囲気を確かめてみてください。
Contents
マインドマップで見る「治験を行う基準」
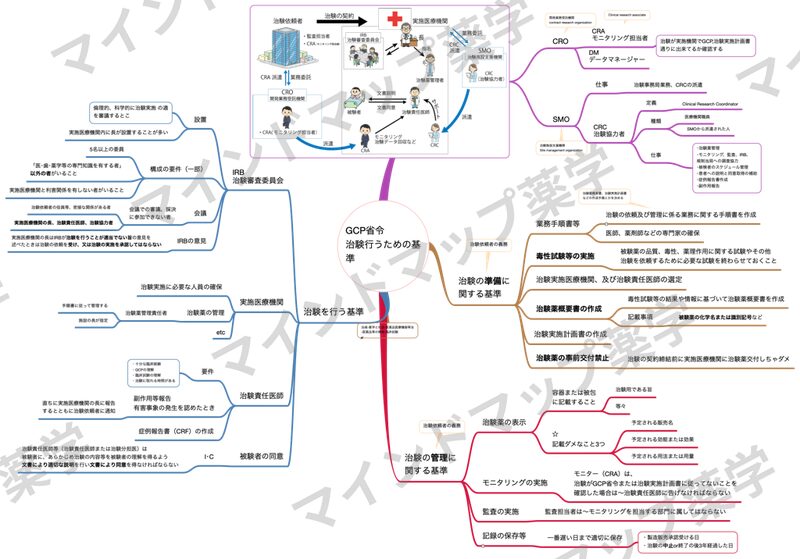
IRB(治験審査委員会)
IRBとは何をするところか
IRB(Institutional Review Board、治験審査委員会)は、倫理的・科学的に治験実施の適否を審議する組織です。実施医療機関の中に置かれることが多いですが、必ずしも院内に設置しなければならないわけではありません。設置するのは実施医療機関の長です。
構成の要件
委員の構成には、覚えておくべき条件が3つあります。
- 5名以上の委員で構成すること
- 「医学・歯学・薬学等の専門知識を有する者」以外の者がいること
- 実施医療機関と利害関係を有しない者がいること
2つ目の「以外の者」は読み飛ばしやすいところですが、ここが要点です。法律家や一般市民のように、専門家ではない立場の人が入っていることで、被験者の視点から治験の妥当性を判断できるようにしています。
審議・採決に参加できない人
要件を満たした委員が集まって会議を開きますが、次の人は審議および採決に参加できません。
- 治験依頼者の役員等、密接な関係がある者
- 実施医療機関の長
- 治験責任医師
- 治験協力者(CRC)
治験を実施する当事者が、自分で「実施してよい」と決められてしまっては意味がないからです。特に実施医療機関の長が参加できない点は、国家試験でも「医療機関の長は治験審査委員会の審議に参加することができる」という誤りの選択肢として出題されています。
IRBの意見は絶対
IRBは非常に強い権限を持っています。
実施医療機関の長は、IRBが治験を行うことが適当でない旨の意見を述べたときは、治験の依頼を受け、又は治験の実施を承認してはならない。
医療機関の長が「それでもやる」と判断することはできません。これも「医療機関の長は、治験審査委員会が適当でない旨の意見を述べた時であっても、自らの判断で治験の実施を承認できる」という誤りの選択肢の形で問われています。
実施医療機関の基準
実施医療機関に求められるのは、次のようなことです。
- 治験の実施に必要な人員を確保すること
- 治験薬の管理のために治験薬管理責任者を置くこと
- 指定するのは施設の長
- 手順書に従って管理する
なお、治験薬管理責任者は薬剤師が担うことが多いのですが、「薬剤師でなければならない」という決まりはありません。実務のイメージと法令の規定は分けて覚えておきましょう。
治験責任医師
要件
- 十分な臨床経験があること
- GCPの理解があること
- 臨床試験の理解があること
- 治験に割ける時間があること
副作用等の報告
有害事象の発生を認めたときは、
直ちに実施医療機関の長に報告するとともに、治験依頼者に通知する
報告先が2か所ある点がポイントです。「長にだけ」「依頼者にだけ」という形の選択肢に注意してください。
症例報告書(CRF)の作成
症例報告書は、検査結果や副作用といった被験者の治験中のデータを記録したものです。作成するのは治験責任医師で、CRC(治験協力者)はその補助をします。作る人と手伝う人の区別が問われることがあります。
被験者の同意(インフォームド・コンセント)
治験責任医師等(治験責任医師または治験分担医師)は、被験者にあらかじめ治験の内容等を、被験者の理解を得られるよう文書により適切な説明を行い、文書により同意を得なければならない。
説明も文書、同意も文書です。「口頭の説明で足りる」「同意は口頭でよい」といった選択肢は誤りになります。
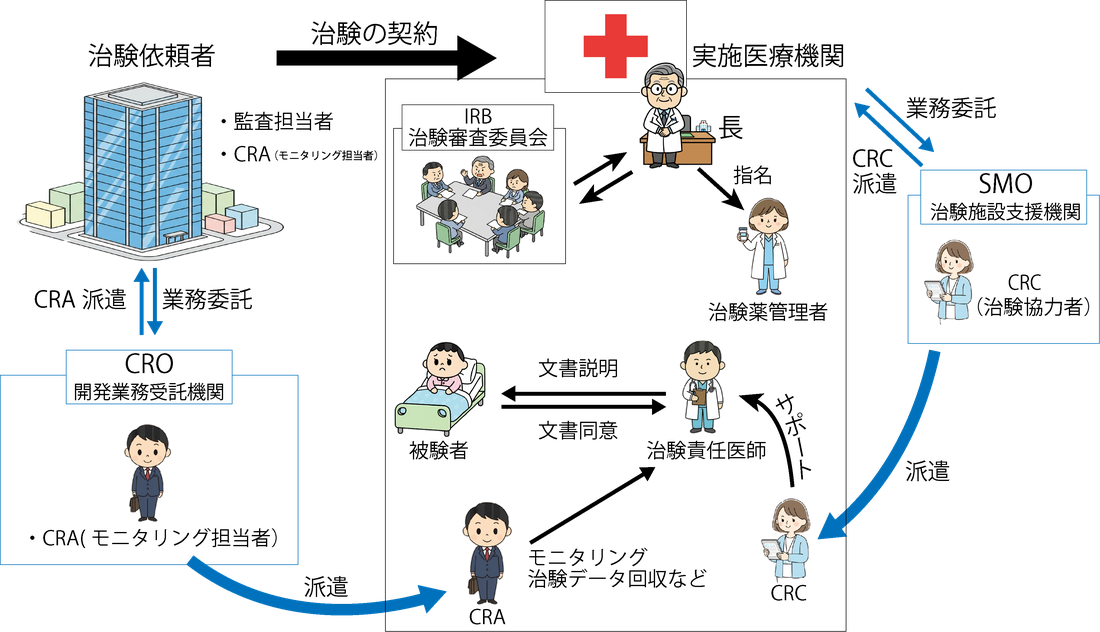
治験関係者の関係図で全体を整理する
ここまでで登場人物が出そろいました。似た略語が並ぶところなので、図で位置関係を確認しておきましょう。
| 略語 | 正式名称 | どちら側か | 役割 |
|---|---|---|---|
| CRO | 開発業務受託機関(Contract Research Organization) | 治験依頼者側 | 治験依頼者から業務委託を受ける |
| CRA | モニタリング担当者(Clinical Research Associate) | 治験依頼者側(CROに所属) | 治験がGCP省令・治験実施計画書どおりに行われているか確認する |
| DM | データマネージャー | 治験依頼者側(CROに所属) | 治験データの管理を行う |
| SMO | 治験施設支援機関(Site Management Organization) | 医療機関側 | 実施医療機関と業務委託契約を結び、治験事務局業務やCRCの派遣を行う |
| CRC | 治験協力者(Clinical Research Coordinator) | 医療機関側 | 治験責任医師をサポートする |
CRCの仕事は幅広く、次のようなものがあります。いずれもあくまで補助という点を押さえてください。
- 治験薬の管理
- モニタリング・監査・IRB・規制当局への調査協力
- 被験者のスケジュール管理
- 患者への説明と同意取得の補助
- 症例報告書作成の補助
- 副作用報告
なお、CRCには医療機関の職員が務める場合と、SMOから派遣される場合があります。
混同しないコツ
CRO・CRAは企業側、SMO・CRCは医療機関側。この2セットで覚えるのが一番早いです。頭文字の「CR」までは同じなので、「O(Organization)が2つあるほうが組織、Aが担当者、Cがコーディネーター」と整理してもよいでしょう。国家試験では「治験施設支援機関(SMO)に治験協力者(CRC)の派遣を委託した」といった形で、正しい組み合わせが選択肢に入ってきます。
まとめ
- IRBは倫理的・科学的に治験実施の適否を審議する。設置するのは実施医療機関の長
- 構成要件は5名以上、専門知識を有する者以外の者、利害関係を有しない者
- 審議・採決に参加できないのは、治験依頼者の役員等・実施医療機関の長・治験責任医師・治験協力者
- IRBが「適当でない」と意見を述べたら、医療機関の長は治験を承認してはならない
- 治験薬管理責任者を指定するのは施設の長(薬剤師である必要はない)
- 治験責任医師は有害事象を実施医療機関の長に報告+治験依頼者に通知
- 被験者の同意は文書で説明し、文書で同意を得る
- CRO・CRAは企業側、SMO・CRCは医療機関側
これでGCP省令は一通り終わりです。次は承認後の安全対策(市販直後調査・再審査制度・再評価制度・副作用感染症報告)を時系列で整理へ進みましょう。治験が終わって承認された後、医薬品がどう見守られていくのかという話になります。
法規を、1枚の地図として頭に入れませんか
この記事の冒頭に載せたマインドマップは、法規という科目のほんの一区画です。実際には、薬機法の総則から薬局・製造販売業・医薬品の取扱い、そして社会保障制度までが、1枚の地図としてひと続きにつながっています。
解説授業は、その地図を端から端まで、実際にたどりながら話していく全26回・約5時間34分。「この省令は誰に向けた基準なのか」「さっき出てきた登場人物が、どこで再登場するのか」が、条文の羅列ではなく流れとして入ってきます。バラバラに覚えていた制度が、1本の線になる感覚です。
法規のマインドマップPDF+解説授業セットは¥9,450。無料のサンプル動画とサンプルPDFがあるので、この「たどる」感覚が自分に合うかどうかは、先に確かめられます。