薬機法の流通・供給パートの最後は、製造業です。前の記事が「会社(製造販売業)」の話だったのに対して、こちらは実際に薬を作る工場の話になります。
そして最後に、承認審査に関わる小さめの制度として原薬等登録原簿を扱います。これは製造業者側の知的財産を守るための仕組みで、名前だけ見ると難しそうですが、事情が分かると一発で理解できるタイプの制度です。
この記事は、もともと解説授業の動画で話している内容を記事に起こしたものです。読むより耳から流し込みたい人は、解説授業のページに無料のサンプル動画があるので、先に雰囲気を確かめてみてください。
Contents
マインドマップで見る「製造業」
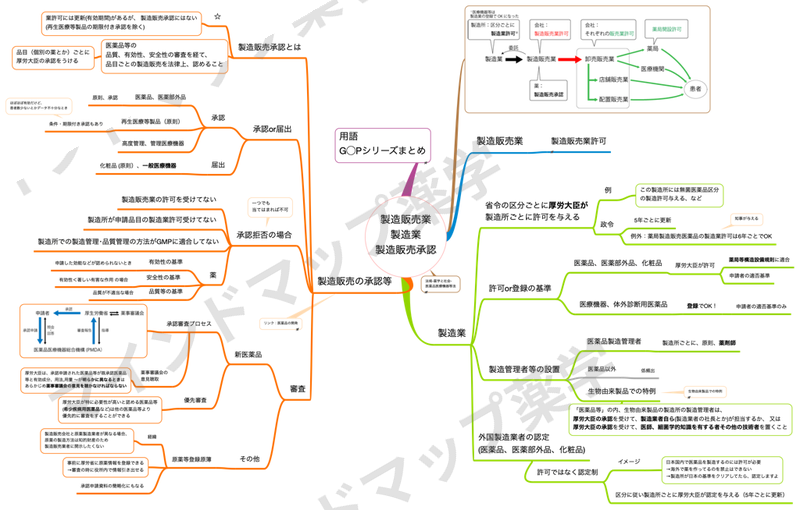
前の2記事で右側(製造販売業)と左側(製造販売の承認等)を扱いました。この記事は中央下の製造業です。
製造業許可の基本
省令で定める区分ごとに、厚生労働大臣が製造所ごとに許可を与える
一文の中に大事な要素が3つ詰まっています。
① 区分ごと
省令で定める区分というものがあります。たとえば無菌医薬品の区分、生物学的製剤の区分、といった具合です。
「この製造所には無菌医薬品区分の製造業許可を与える」という形で許可が出るので、その製造所は生物学的製剤の許可を持っていなければ、生物学的製剤は作れません。
ここで重要な引っかけが1つ。製造業許可は「品目ごと」ではありません。 第100回でも第106回でも、「製造業の許可は品目ごとに受けなければならない」が誤りの選択肢として出題されています。品目ごとなのは製造販売承認、区分ごと・製造所ごとなのが製造業許可。この対比で覚えてください。
② 製造所ごと
工場が複数あれば、工場ごとに許可が必要です。
第106回では「製造販売業者が自社製品を製造する自社の製造所は、製造業の許可を受けているものとみなされる」が誤りの選択肢として出ています。自社の工場であっても、製造業許可は別途必要です。
③ 5年ごとに更新
製造系は5年。ここでも前の記事のルールがそのまま効いています。
ただし例外が1つ。薬局製造販売医薬品の製造業許可は6年ごとで、こちらは都道府県知事が与えます。これも薬局の開設許可(6年)に合わせたものです。
「業として医薬品の小分けを行う」のも製造業
意外と見落とされるのがここです。第100回では「業として医薬品の小分けを行おうとする者は、製造業の許可を受けなければならない」が正しい記述として出題されています。小分けも製造行為の一種、という扱いです。
また、製造業の許可を申請すると、許可基準への適合の有無についての調査が行われます。これも同じ問題で正しい記述として出ています。
許可か、登録か
製造業側では、対象によって許可と登録が分かれます。
| 対象 | 手続き | 基準 |
|---|---|---|
| 医薬品・医薬部外品・化粧品 | 厚生労働大臣の許可 | 薬局等構造設備規則に適合していること 申請者の適否基準 |
| 医療機器・体外診断用医薬品 | 登録でOK | 申請者の適否基準のみ |
医療機器側のほうが緩いのがポイントです。医薬品側にだけ薬局等構造設備規則への適合という基準が上乗せされていて、医療機器側にはこれがありません。
医薬品は許可、医療機器は登録。 医療機器の製造業は、以前は許可制でしたが登録制に変わりました。ここは前の記事の「みなし規定」と同じく、医薬品と医療機器の違いとして問われやすいところです。
製造管理者等の設置
医薬品製造管理者は、製造所ごとに、原則として薬剤師
前の記事の総括製造販売責任者が会社側の責任者だったのに対して、製造管理者は製造所(工場)側の責任者です。どちらも原則薬剤師ですが、守備範囲がまったく違います。
| 置く場所 | 役割のイメージ | |
|---|---|---|
| 総括製造販売責任者 | 製造販売業者(会社) | 品質管理と製造販売後安全管理を統括する |
| 製造管理者 | 製造所(工場)ごと | 製造所の従業者を監督し、構造設備・物品を管理する |
第111回の総括製造販売責任者の問題で、「製造所に勤務する従業者を監督し、製造所の構造設備及び物品を管理しなければならない」が誤りの選択肢として出てきたのは、まさにこの製造管理者の役割を混ぜ込んだものでした。
なお、化粧品や医薬部外品の製造管理者についても規定はありますが、国試での出題は多くありません。
生物由来製品の特例
ここは1つだけ、はっきり性格の違う規定があります。
生物由来製品の製造所の製造管理者は、厚生労働大臣の承認を受けて、製造業者自らが管理するか、又は厚生労働大臣の承認を受けて、医師、細菌学的知識を有する者その他の技術者を置くこと
ポイントは「薬剤師」と書かれていないことです。医薬品製造管理者は原則薬剤師でしたが、生物由来製品では医師や細菌学的知識を有する者が想定されています。扱うものの性質が違うから、求められる専門性も違う、ということですね。
生物由来製品にはこのほかにも特例が多く、マインドマップでも独立した単元になっています。詳しくは生物由来製品の特例の記事で扱います。
外国製造業者の認定
医薬品・医薬部外品・化粧品については、外国の製造所は「許可」ではなく「認定」を受けます。
なぜ名前が変わるのか。これはイメージで覚えるのが早いです。
日本国内で医薬品を製造するには、国の許可が必要です。国内のことなので、国が「許可する/しない」と言えます。でも、海外で薬を作っていることを日本政府が「許可する」というのは、少し変な話ですよね。他国の領域内での活動を、日本が許したり許さなかったりはできません。
そこで、「その製造所が日本の基準をクリアしているなら、製造所として認定します」という形にしました。だから許可ではなく認定なのです。
手続きの形は国内と同じです。
区分に従い、製造所ごとに厚生労働大臣が認定を与える。5年ごとに更新
区分ごと・製造所ごと・5年ごと。国内の製造業許可とそろえて覚えてください。
原薬等登録原簿(マスターファイル)
最後に、承認審査に関わる制度を1つ。
製造販売会社と原薬製造業者が別の会社であるケースを考えてください。製造販売会社が承認申請をするには、原薬の製造方法まで含めた資料を出す必要があります。ところが、原薬の製造方法は原薬製造業者にとって重要な知的財産です。製造販売会社に手の内を全部見せたくはありません。
かといって、審査は必要です。ここで出てくるのが原薬等登録原簿です。
原薬製造業者が、あらかじめ厚生労働省に原薬の情報を登録しておく。審査のときは、役所内でその情報を参照する
こうすれば、原薬製造業者の知的財産は守られ、審査も成立し、さらに承認申請資料の簡略化にもなる。三方よしの制度です。
第102回では「原薬等登録原簿に収められている原薬等を原材料とする場合は、登録されていることを証する書面をもって承認申請の資料の一部にすることができる」という記述が出題されています。承認申請資料の簡略化につながるという点が、そのまま問われた形です。
GxPの略語が分からなくなったら
この先、GMP・GLP・GCP・GQP・GVP・QMSと似た略語がどんどん出てきます。混乱したときは、医薬品等の開発のパートにGxPシリーズのまとめがあるので、そこに戻って確認してください。どの段階で使う基準なのかを一覧で見直すと、頭が整理されます。
まとめ
- 製造業許可は省令の区分ごとに、厚生労働大臣が製造所ごとに与える。品目ごとではない(品目ごとなのは製造販売承認)
- 5年ごとに更新。例外は薬局製造販売医薬品の6年(都道府県知事が付与)
- 自社の製造所でも製造業許可は必要。業として医薬品の小分けを行う者も製造業許可が必要
- 医薬品・医薬部外品・化粧品は許可(薬局等構造設備規則への適合+申請者の適否基準)、医療機器・体外診断用医薬品は登録(申請者の適否基準のみ)
- 医薬品製造管理者は製造所ごとに原則薬剤師。総括製造販売責任者(会社側)と混同しない
- 生物由来製品の製造管理者は、厚生労働大臣の承認を受けて製造業者自ら、又は医師・細菌学的知識を有する者その他の技術者。薬剤師とは書かれていない
- 外国製造業者は「許可」ではなく「認定」。区分に従い製造所ごとに厚生労働大臣が認定、5年ごとに更新
- 原薬等登録原簿は、原薬製造業者の知的財産を守りつつ審査を成立させる仕組み。承認申請資料の簡略化にもなる
これで、医薬品が患者さんの手元に届くまでの流通・供給の仕組みが一周しました。次は非臨床試験のポイント(薬理試験・毒性試験・GLPの覚え方)です。さらに川上、医薬品等の開発に入っていきます。
動画で学びたい人へ
この内容は、YouTubeの講義動画でも解説しています。該当箇所から再生されます。
法規を、1枚の地図として頭に入れませんか
この記事の冒頭に載せたマインドマップは、法規という科目のほんの一区画です。実際には、薬機法の総則から薬局・製造販売業・医薬品の取扱い、そして社会保障制度までが、1枚の地図としてひと続きにつながっています。
解説授業は、その地図を端から端まで、実際にたどりながら話していく全26回・約5時間34分。「この省令は誰に向けた基準なのか」「さっき出てきた登場人物が、どこで再登場するのか」が、条文の羅列ではなく流れとして入ってきます。バラバラに覚えていた制度が、1本の線になる感覚です。
法規のマインドマップPDF+解説授業セットは¥9,450。無料のサンプル動画とサンプルPDFがあるので、この「たどる」感覚が自分に合うかどうかは、先に確かめられます。